电催化 · 新手表征手册 01 / 02
电催化表征怎么选?上篇:材料、活性位点与工作态
20个方法组,回答“做出了什么,通电后变成什么”
刚做电催化,先别急着把仪器测一遍。先问:材料是什么、表面有什么、工作时发生什么变化?两篇覆盖常用表征与主要进阶方法,贯穿析氢、析氧、氧还原、CO₂还原等反应;不同体系仍需补充专项测试,不存在适用所有反应的固定全集。
读图提示:先看正文标出的分图字母,再对照坐标、图例和测试条件。文献图可放大查看,图中其余部分保留原貌。
01|形貌与分布:材料长什么样?
SEM|扫描电子显微镜看颗粒形状、尺寸和团聚。多拍不同区域再统计,一张清晰照片不能代表整批样品。(图1b)
TEM / STEM|透射与扫描透射电镜看内部结构、颗粒和界面;高分辨模式还能看原子排列。HAADF亮点不能脱离厚度与谱学证据就认作单原子。(图1c、d)
SAED|选区电子衍射看局部晶体的衍射斑点或环,辅助判断晶相与取向。它只代表选区,不能替代整批样品的XRD。(图1d插图)
AFM|原子力显微镜用高度图与剖线测片层厚度、表面起伏。基底、吸附物与探针会影响表观高度。(图1e、f)
EDS / EDX|能量色散X射线谱看元素种类与空间分布。元素图重叠说明局部共存,不能单独证明成键或原子级掺杂。(图1g)
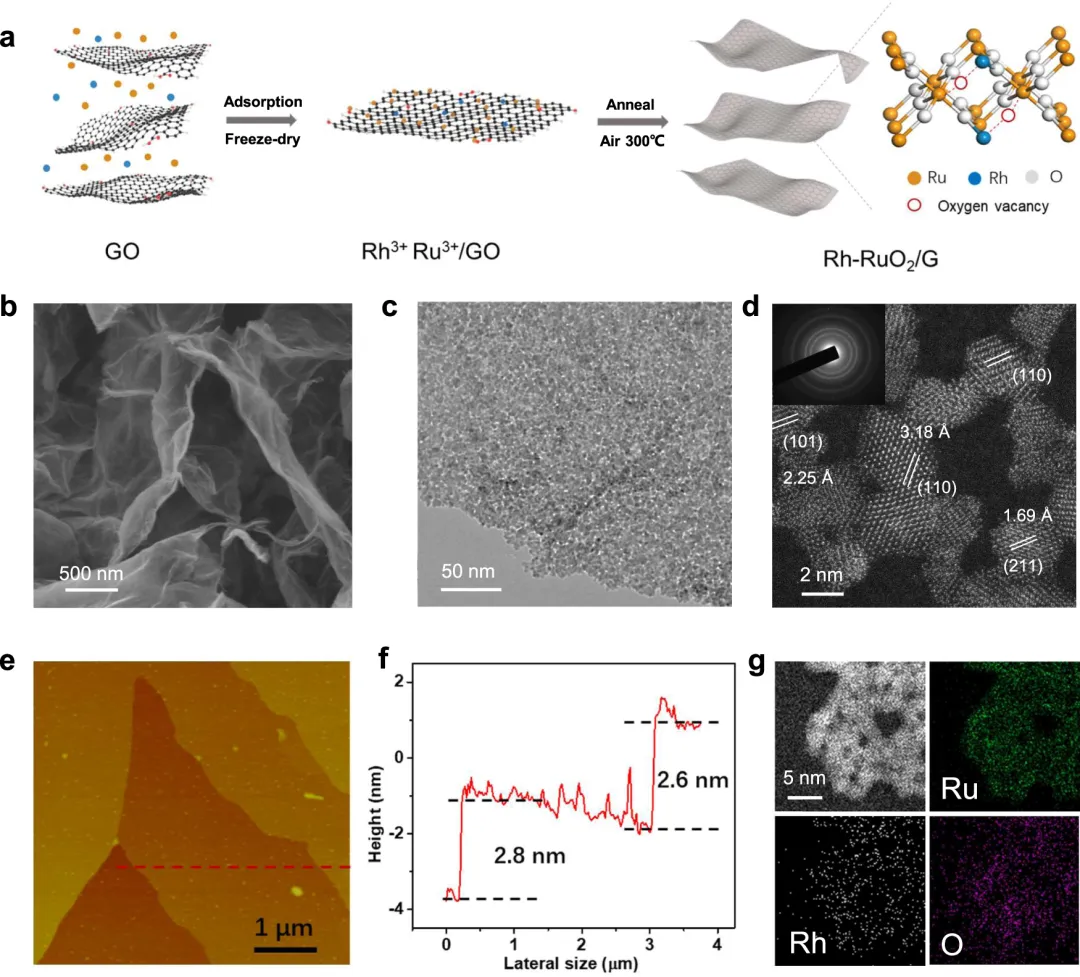
图1|b SEM,c TEM,d HAADF-STEM及衍射插图,e/f AFM,g元素分布;a为制备示意。
图源:Wang 等,[1]Fig. 1;CC BY 4.0。原图未改动,仅按版面缩放。
02|物相与配位:原子处于什么环境?
XRD|X射线衍射由峰位判断晶态物相,峰形辅助分析结晶特征。未见杂峰,不等于没有非晶组分或微量杂相。(图2a)
Raman|拉曼光谱用振动峰识别结构、键合和相变线索。峰位也受应力、温度影响,要控制激光加热。(图2b)
XPS|X射线光电子能谱看近表面元素与化学态。先检查能量校准和充电;O 1s分峰不能直接当氧空位计数器。(图2c)
H₂-TPR|氢气程序升温还原看升温中材料被氢气还原的温区与耗氢变化,辅助认识可还原性。它不直接代表通电时的活性态。(图2d)
XANES|X射线吸收近边结构结合标准样研究平均电子态与局部对称性。吸收边移动还受配位影响,不能机械换算成价态。(图2e)
EXAFS|扩展X射线吸收精细结构通过拟合研究邻近原子、配位数和距离。未经相位校正的R空间峰位,不等于真实键长。(图2f)
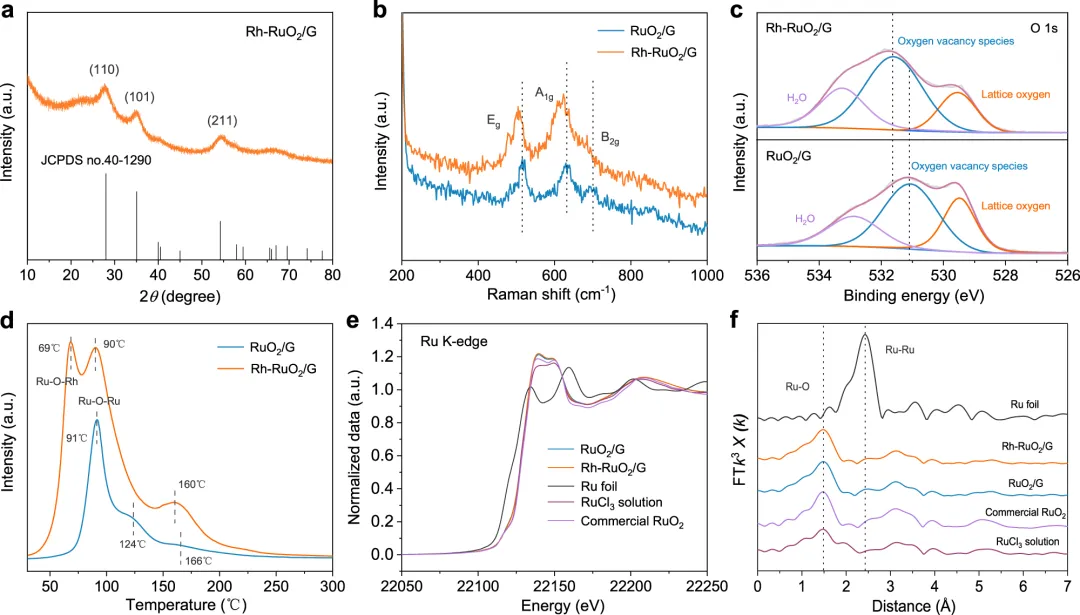
图2|a物相,b振动谱,c表面化学态,d还原特征,e/f局部电子与配位结构;这些证据相互补充。
图源:Wang 等,[1]Fig. 2;CC BY 4.0。原图未改动,仅按版面缩放。
03|面积、润湿和流失:界面条件如何?
气体吸附 / BET|比表面积由吸脱附等温线分析气体可接近的表面积;孔径另需合适模型。BET面积不等于电化学活性面积。(图3a、b)
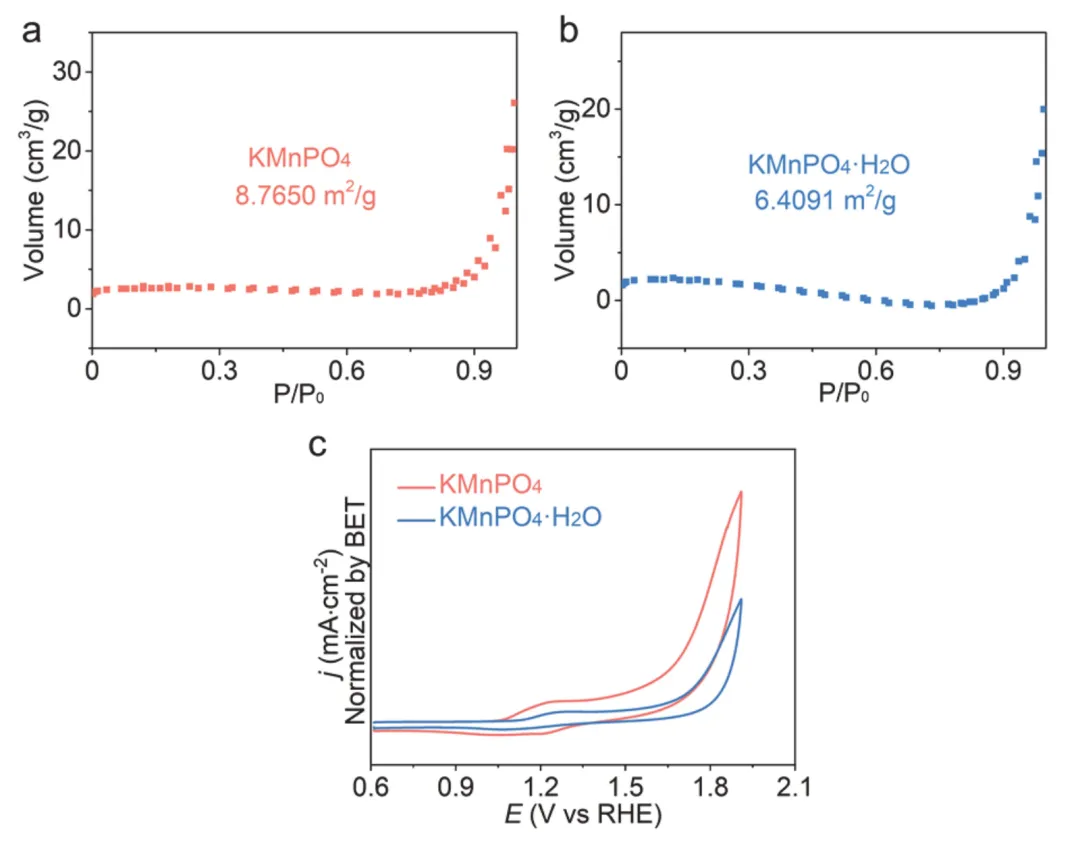
图3|a/b为氮气吸脱附等温线,纵轴量程不同;c按BET面积归一化析氧电流,并非孔径分布。
图源:Yang 等,[2]Supplementary Fig. 6;CC BY 4.0。从补充材料页面提取完整图区,未重绘数据。
接触角|表面润湿性比较液滴在表面的铺展。要统一液体、粗糙度和制膜条件;静态水滴不能直接代表工作中的气泡脱附。(图4a、b)
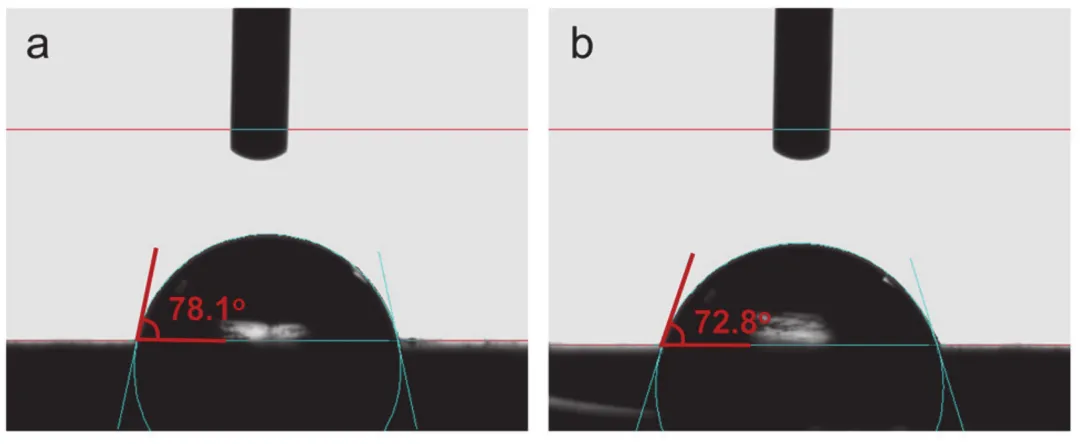
图4|两种锰磷酸盐样品的静态水接触角;此处未测工作电位下的润湿行为。
图源:Yang 等,[2]Supplementary Fig. 8;CC BY 4.0。从补充材料页面提取完整图区,未重绘数据。
ICP-MS|元素含量与溶出消解后可测元素含量,在线联用可追踪催化剂流失。需做空白、校准,并考虑溶出物到检测器的传输延迟。(图5a、b)
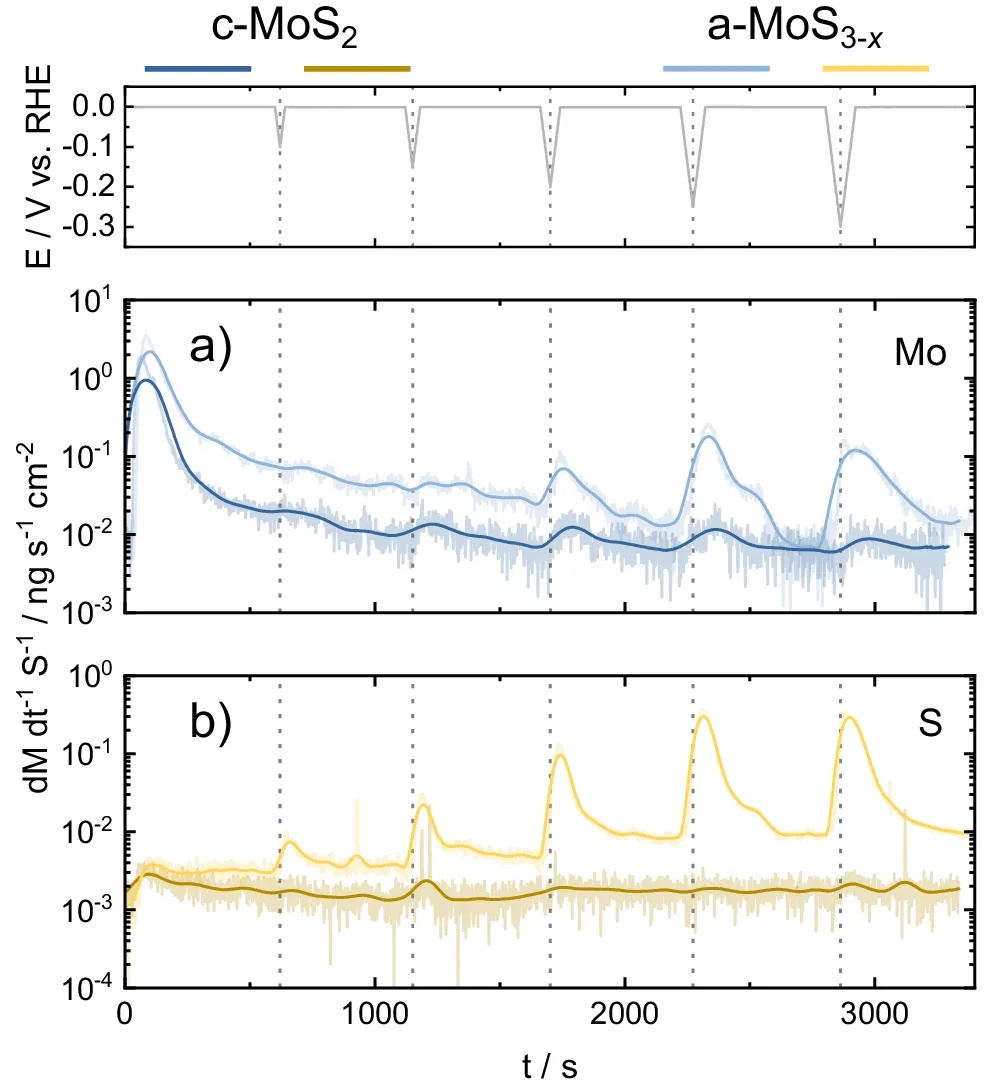
图5|顶排为电位程序,a蓝色为Mo、b黄色为S的溶出速率,纵轴为对数尺度。电流稳定时,材料也可能仍在流失。
图源:Escalera-López 等,[3]Fig. 3;CC BY 4.0。原图未改动,仅按版面缩放。
04|振动与自旋:哪些物种出现了?
EPR / ESR|电子顺磁共振检测顺磁中心;配合自旋捕获剂还能研究自由基。本图是电位处理后取样淬冷的离位EPR,不是实时或自旋捕获谱。(图6a、b)
原位UV–vis|紫外–可见吸收跟踪电位变化时的吸收响应,辅助识别电子态或物种转化。需扣除电解液背景,并结合标准谱归属。(图6c、d)
原位Raman|工作过程中的振动谱随电位追踪表面物种与结构变化,判断是否重构。峰的出现提供线索,仍需对照和其他证据确认归属。(图6e、f)
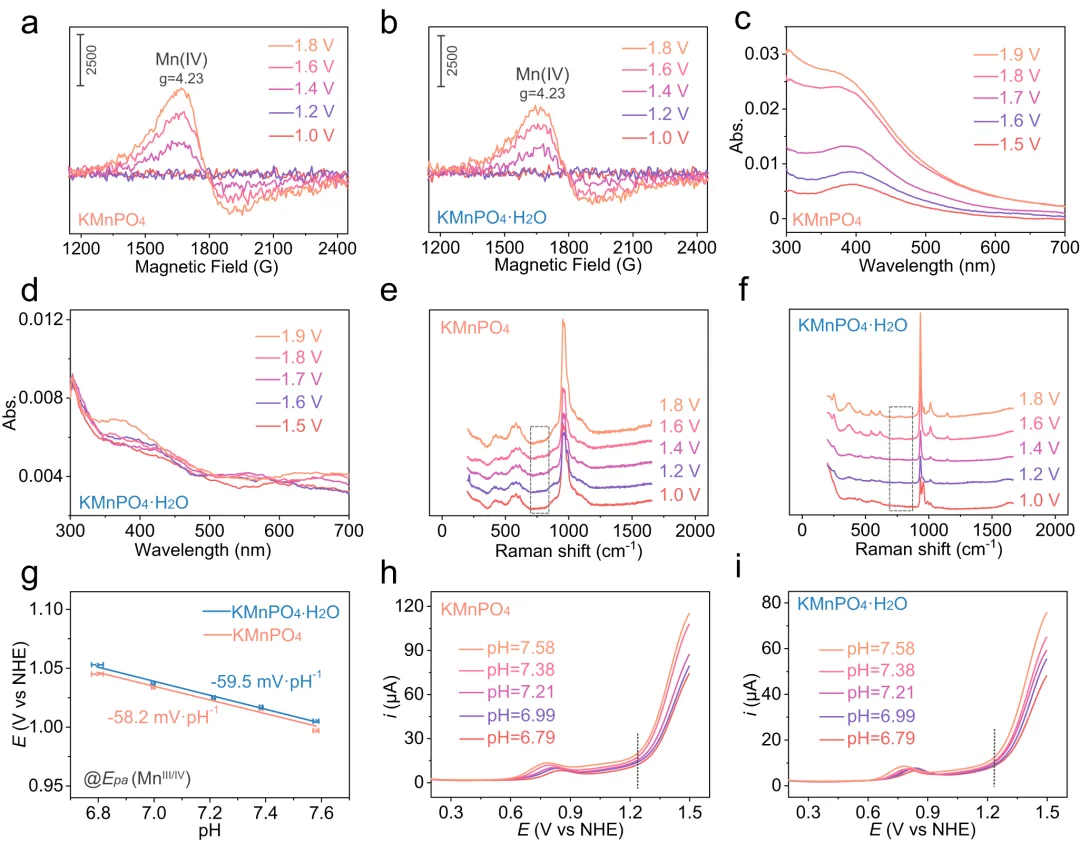
图6|a/b为离位EPR;c/d与e/f分别为原位UV–vis和Raman。离位指取出后测,原位指在设定环境中测。
图源:Yang 等,[2]Fig. 4;CC BY 4.0。原图未改动,仅按版面缩放。
ATR-SEIRAS / SERS|表面增强红外与拉曼提高界面吸附物的振动信号,常用于追踪吸附CO等中间体。两种光谱选择规则不同,适合交叉验证。(图7a、c)
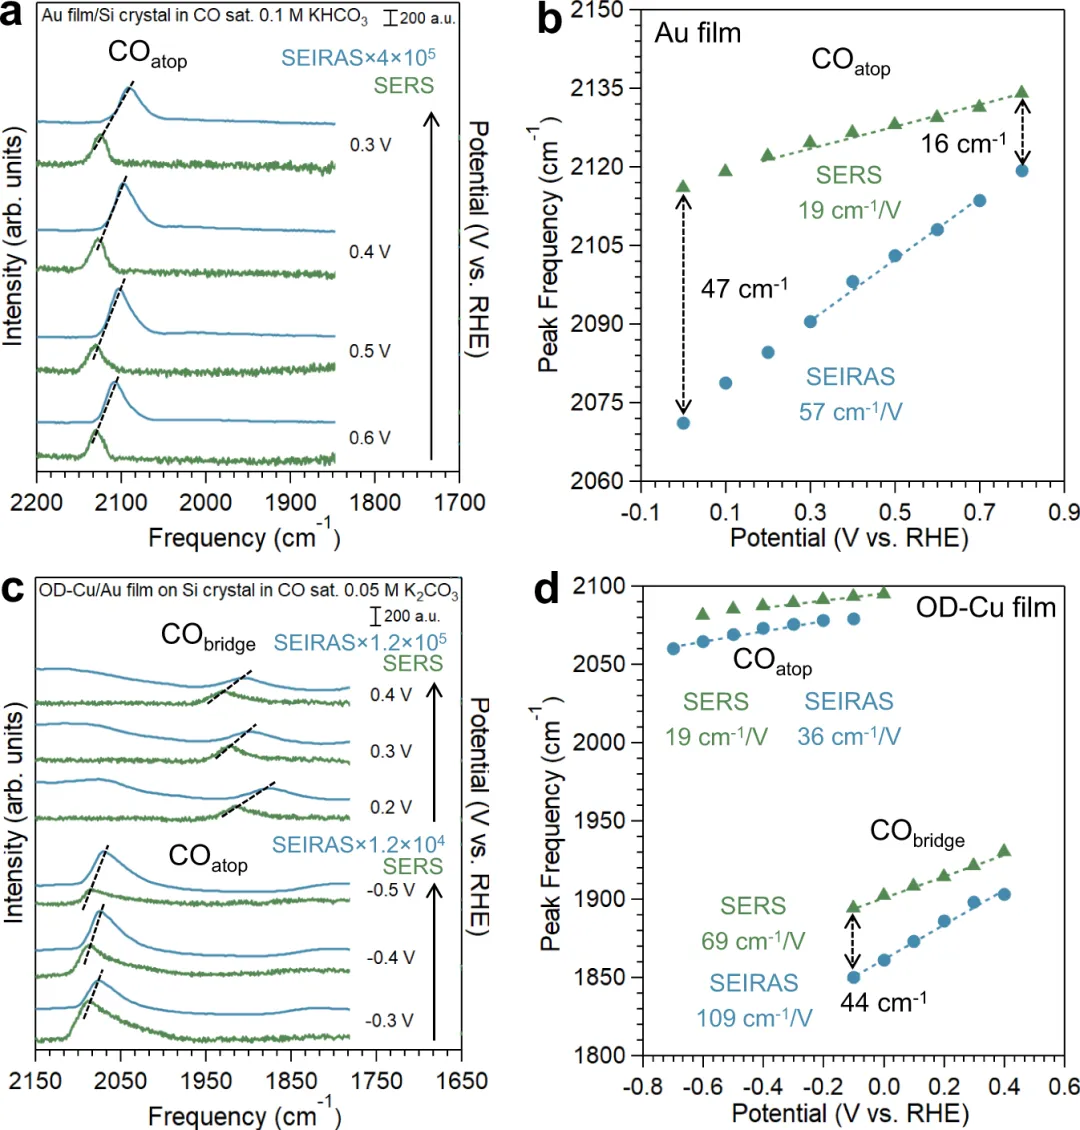
图7|蓝色为SEIRAS、绿色为SERS;a用Au,c用两片新制氧化物衍生Cu膜。红外强度经放大,峰高不能直接互比。
图源:Chang 等,[4]Fig. 3;CC BY 4.0。原图未改动,仅按版面缩放。
05|工作态结构:催化剂会边反应边变化
Operando XRD|运行中衍射在记录反应表现的同时跟踪晶相变化,观察生成相与重构。对非晶、极少量或表层变化可能不敏感。(图8c、d)
Operando XAS|运行中吸收谱同步追踪电子态和局部配位,与XRD互补。谱图常是多个位点的平均,不能直接把平均结构等同唯一活性位。(图8a、b、d)
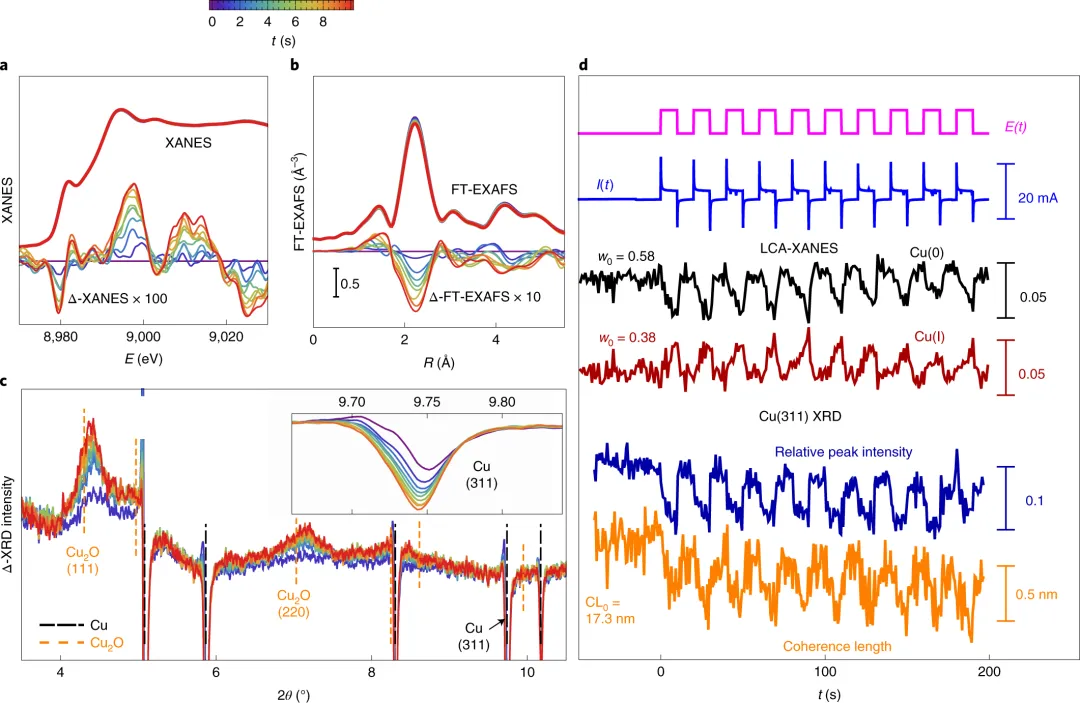
图8|脉冲CO₂还原中的XAS、XRD及电响应。c为减去初始谱后的差分XRD;负信号不代表“负含量”。
图源:Timoshenko 等,[5]Fig. 2;CC BY 4.0。原图未改动,仅按版面缩放。
新手选测顺序:先确认形貌、物相与成分,再围绕科学问题补面积、配位或原位测试。反应前后对比用于查变化;要追踪变化何时发生,需在反应过程中测。下一篇继续读活性、稳定性和产物。
参考文献
[1]10.1038/s41467-023-37008-8
[2]10.1038/s41467-024-45705-1
[3]10.1038/s41467-024-47524-w
[4]10.1038/s41467-022-30262-2
[5]10.1038/s41929-022-00760-z