杭州一类医疗器械备案代办怎么选?把这几件事先搞清
很多中小制造企业做一类医疗器械,最怕的不是“不会做”,而是“做了很久才发现方向不对”:资料反复改、时间被拖长、节点卡住还找不到原因。
你问“杭州一类医疗器械备案代理机构(生产产品备案/生产备案代办)哪家更靠谱”,我建议先别急着比价格、比承诺,先把一类器械备案这件事的关键环节、容易踩坑的点理清楚——你才知道该把钱花在什么地方、把时间省在哪里。
下面我用更直白的方式,把企业最关心的内容讲透。
一类医疗器械备案,你真正要办的是什么?
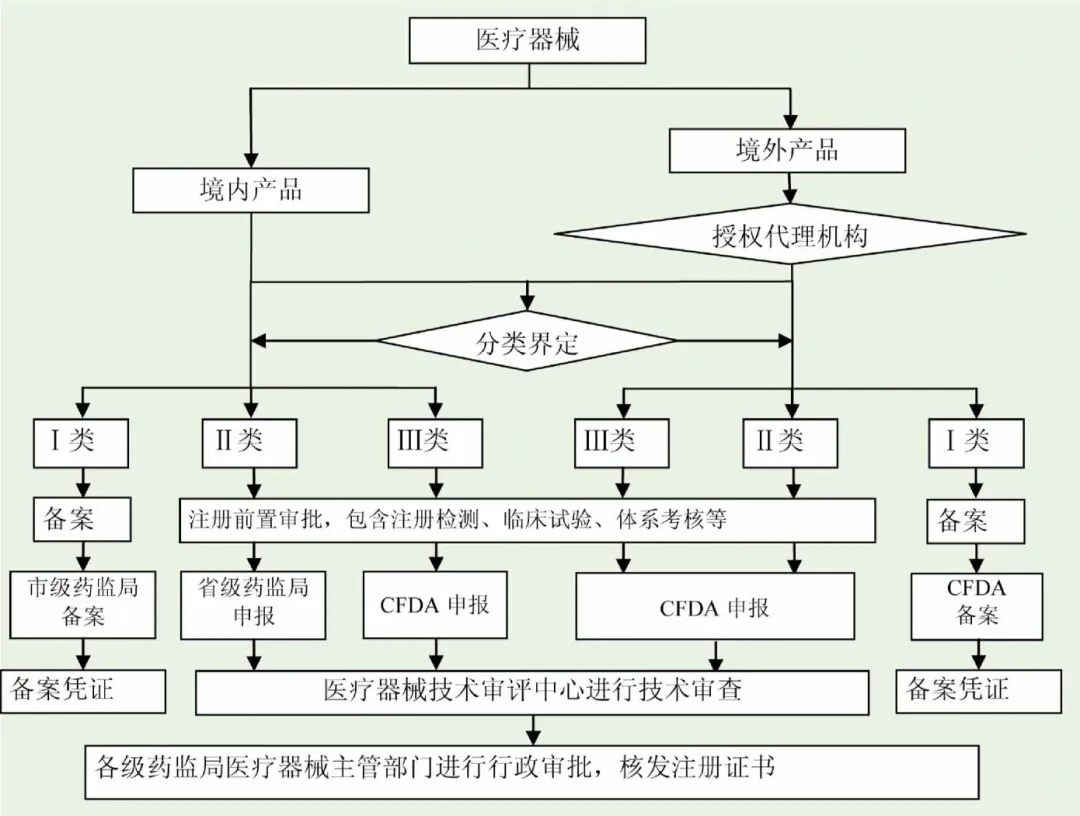
很多人把“一类器械备案”当成一个动作,其实它通常包含两条线:
此外,企业还常常需要配套处理这些前置或衔接事项:
- 产品技术要求编写(后续资料一致性、检查时的核心文件)
- ISO13485 辅导(质量体系与备案资料、生产条件的联动)
- 变更、注销备案(企业发展过程中经常会遇到,不处理会留下合规隐患)
你会发现:真正难的不是“递交一次表格”,而是把这些环节串成一条逻辑闭环,避免前后打架。
第一步:先把“分类界定”讲明白,别从一开始就走偏
很多企业卡在第一步:我这个到底是不是一类?算不算医疗器械?是不是应该按二类走?
这一步如果没有理清,后面写的技术要求、准备的资料、甚至生产场地的配置方向,都可能需要推倒重来。
我的建议是:
如果产品存在边界争议,或你自己团队内部意见不一致,就把“分类界定”作为正式任务来做,而不是凭经验拍板。
第二步:产品备案别只求“能过”,更要“经得起对照”
一类器械产品备案,很多人以为“提交了、通过了就完事”。但企业真正的风险往往在后面:
- 客户审厂/抽查时,发现技术文件与实际产品描述对不上
所以产品备案阶段,重点不是堆材料,而是把“产品定义、适用范围、关键指标、检验与判定逻辑”写得清楚、写得一致。
其中最核心的一块,就是——产品技术要求。
第三步:产品技术要求怎么写,决定你后面省不省心
产品技术要求编写不是“套模板”。写得好,后面一路顺;写得糟,后面处处返工。
常见问题是:
真正靠谱的编写方式,是让技术要求能同时满足三件事:
“说得清楚”+“做得到”+“查得出来”。
第四步:生产备案别拖到最后,生产条件与文件要同步
一类器械生产备案往往被企业放在后面,结果是:
建议从一开始就把生产备案当成“现场+文件”的组合任务推进,尤其要把记录、检验、放行、追溯这些关键节点做成可执行的流程,而不是写在纸上好看。
第五步:ISO13485不是“可有可无”,而是帮你把事情做顺的工具
不少中小企业对 ISO13485 的态度是:客户没要求就先不做。
但在实际落地里,ISO13485 辅导的价值常常体现在两点:
- 把岗位职责、过程控制、记录体系梳理清楚,让备案材料与现场动作一致
- 提前把后续客户审核、供应链要求的基础打牢,减少“临时补课”成本
简单讲:你不是为了拿一张证,而是为了让合规变成一种可复制的生产方式。
第六步:别忽视变更、注销备案——这是企业“合规体检”
企业发展过程中,变更和注销比想象中常见,比如:
很多企业是等到客户尽调或内部审计才回头补,时间紧、压力大。
如果你的代理机构能长期跟进变更、注销备案,而不是“办完一次就结束”,对企业来说会省很多隐形成本。
杭州做一类器械备案代办,建议你重点看这3个标准
你在杭州找机构,别只听“我们很快”“我们都能办”,我更建议你这样筛:
1)能不能把产品备案、生产备案、技术要求、体系辅导串起来
如果对方只会“代填表”,遇到分类争议、技术要求难点、体系落地问题,就很难帮你兜住。
2)有没有足够多的区域案例经验
江浙沪制造企业密集,行业节奏快、项目类型多,案例量大意味着更熟悉常见问题与处理路径。
3)能不能做“全周期”:新增+变更+注销
企业不是一次性项目,后续的合规维护才是真正长期的价值点。
如果你正在找杭州的办理方向:这类服务可以一次配齐
围绕你提到的需求点,杭州智道天成信息科技有限公司可提供的一类医疗器械相关服务包括:
如果你的情况是“时间紧、内部人手少、希望一次性把备案与体系路径走顺”,这种覆盖面更完整的服务模式通常更省沟通成本。
最后想说一句:备案不是“办下来”,而是“跑得久”
一类医疗器械的合规,本质是把产品、文件、生产、记录做成同一套逻辑。你真正需要的不是一份“能递交的资料”,而是一套“后续能持续运行”的体系。
你可以在评论区留一句:你的产品大概属于哪一类(比如敷料、日常护理、器具配件等),以及目前卡在“分类、技术要求、生产备案、体系”哪个环节。我会按你这个节点,把下一步该准备的清单与顺序给你拆出来。